
100 MedTech Master-Prompts für AI Act und MDR/IVDR
Digitales Prompt-Repository mit 100 kopierbaren Master-Prompts für MedTech-Teams: Hochrisiko-Einstufung, MDR-/IVDR-Schnittstellen, Daten-Governance, Human Oversight, PMS und Vigilanz lassen sich damit strukturiert vorbereiten und dokumentieren.
99,00 € inkl. MwSt.
Sichere Zahlungsabwicklung
Sofortiger Zugang
Mehr von diesem Autor?
Entdecke weitere Produkte:
Sie wollen AI Act, MDR und IVDR nicht doppelt dokumentieren? Dann sind Sie hier richtig. Nutzen Sie die 100 MedTech Master-Prompts für AI Act und MDR/IVDR, statt vor jedem Gap-Assessment oder PMS-Update bei null zu beginnen. Vier Module bündeln direkt kopierbare Prompts für Ihre Prüf- und Dokumentationsaufgaben – als digitales PDF, sofort nach dem Kauf verfügbar und für die fachliche Weiterbearbeitung strukturiert.
Was steckt in den 100 MedTech Master-Prompts?
Das Repository von MindshiftDigitalStudio enthält 100 direkt kopierbare Master-Prompts in vier Modulen. Das deutschsprachige PDF auf Profi-Niveau steht sofort nach dem Kauf zum Download bereit, ohne Versand. Laut Produktbeschreibung des Anbieters ergänzen Vorlagen für Prüf-, Dokumentations- und Governance-Aufgaben die Prompt-Sammlung.
Die Aufgaben reichen von Regulatory Affairs über QMS, Risikomanagement, Entwicklung und Clinical Affairs bis zu PMS und Compliance. Laut Produktbeschreibung des Anbieters gehören auch Produktteams und Clinical Evaluation zu den Nutzergruppen. So können beteiligte Fachbereiche ihre KI-spezifischen Dokumentationsaufgaben auf einer gemeinsamen Arbeitsgrundlage vorbereiten.
Sie wählen einen Prompt und ergänzen Produktdaten, Zweckbestimmung, Risikoklasse, Systemgrenzen und Datensätze. Das Ergebnis dient als strukturierte Arbeitsgrundlage, die qualifizierte Fachverantwortliche prüfen und freigeben. Laut Produktbeschreibung des Anbieters sind auch Audit Trails und Audit-Vorbereitung eigenständige Einsatzfelder – für nachvollziehbare Unterlagen statt unkontrollierter KI-Ausgaben.
| Modul | Schwerpunkt | Enthaltene Prompt-Themen |
|---|---|---|
| Modul I | Konformitätsbewertung & Zertifizierungsvorbereitung | Hochrisiko-Einstufung, MDR-/IVDR-Schnittstellen, QMS, Risiken, Dokumentenänderungen, Benannte Stelle, Gap-Analyse, Roadmaps |
| Modul II | Daten-Governance & Bias-Prüfung | Datenqualität, Training, Validierung, Herkunft, Anonymisierung, Bias, Repräsentativität, synthetische Daten, Löschung, Datenschutz |
| Modul III | Dokumentation & Human Oversight | Technische Dokumentation, Audit Trails, IFU, XAI, menschliche Prüfung, Ablehnung, Modellversionen, Schnittstellen, Anwenderinformationen |
| Modul IV | Post-Market Monitoring & Vigilanz | PMS, Vigilanz, CAPA, Bias, Drift, Retraining, Beschwerden, PSUR, FSCA, Marktüberwachungsanforderungen |
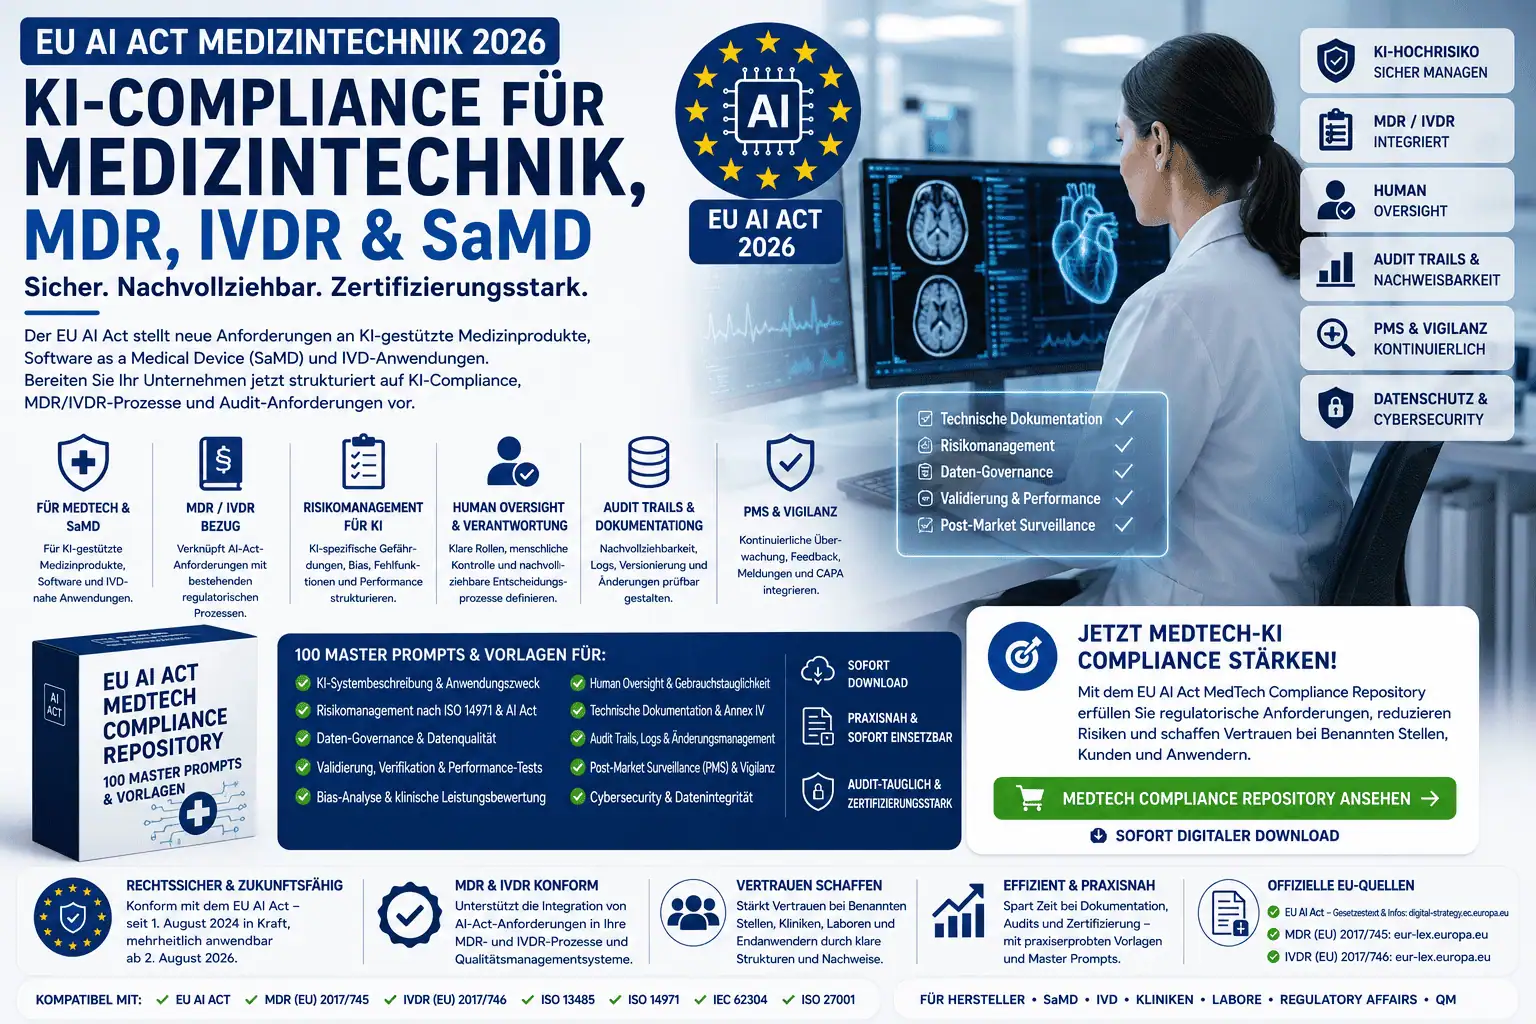
Wann wird Ihre MedTech-KI Hochrisiko-KI?
Nicht jede medizinische KI ist automatisch Hochrisiko-KI. Entscheidend ist nicht allein, ob Sie KI einsetzen, sondern welche Funktion und Produktrolle sie übernimmt und ob eine Drittstellen-Konformitätsbewertung erforderlich ist. MDR, Verordnung (EU) 2017/745, und IVDR, Verordnung (EU) 2017/746, sind ausdrücklich in Annex I des AI Act genannt.
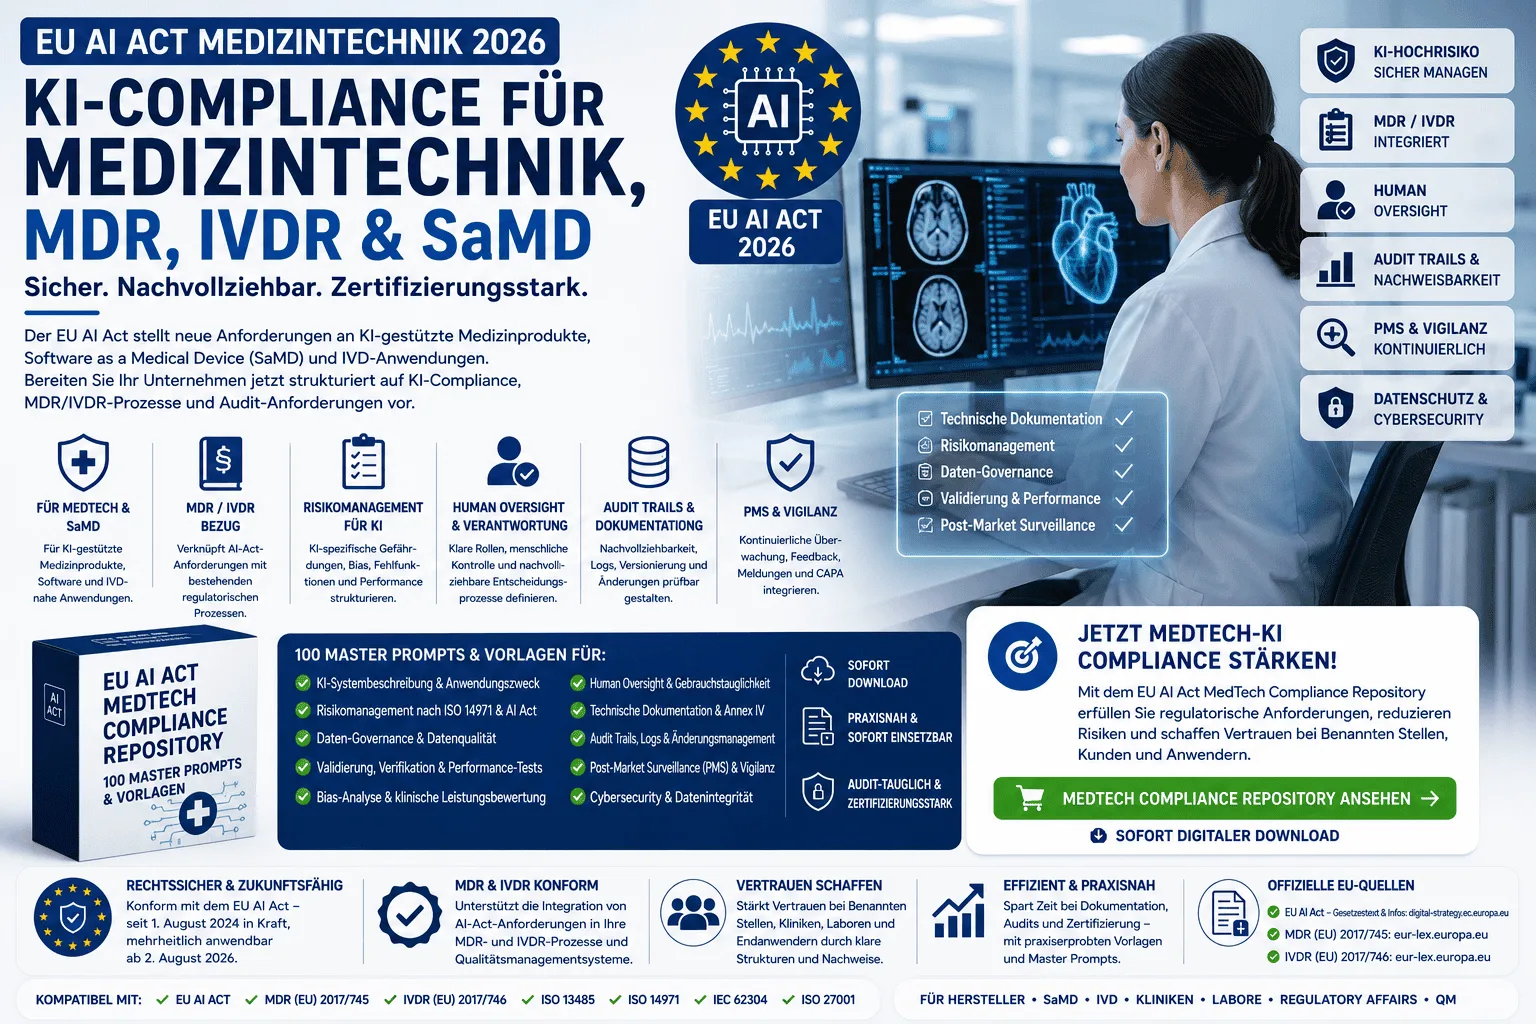
Der EU AI Act ist grundsätzlich seit dem 2. August 2026 anwendbar. Für Hochrisiko-KI-Systeme, die über die Produktregulierung nach Annex I erfasst werden, gilt nach aktuellem EU-Zeitplan eine verlängerte Übergangsfrist bis zum 2. August 2028. Für die Einstufung nach Artikel 6 Absatz 1 müssen beide folgenden Voraussetzungen kumulativ erfüllt sein.
Voraussetzung 1
Das KI-System ist selbst ein Produkt nach dem in Annex I genannten EU-Harmonisierungsrecht oder soll als Sicherheitskomponente eines solchen Produkts eingesetzt werden. Prüfen Sie deshalb die Produktrolle anhand der Zweckbestimmung und Systemgrenzen, statt allein vom Einsatz medizinischer KI auf die Einstufung zu schließen.
Voraussetzung 2
Für das betreffende Produkt ist nach dem einschlägigen Produktrecht eine Drittstellen-Konformitätsbewertung für das Inverkehrbringen oder die Inbetriebnahme erforderlich. Erst zusammen mit der ersten Voraussetzung greift diese Hochrisiko-Klassifizierung; betrachten Sie Produktrolle und Bewertungsverfahren daher gemeinsam.
Der folgende Mini-Test bündelt Fragen für eine frühzeitige Einordnung. Er ersetzt die Prüfung der beiden gesetzlichen Voraussetzungen nicht, macht aber sichtbar, welche Produkt-, Daten- und Prozessinformationen Sie dafür zusammentragen sollten. So bereiten Sie die Bewertung mit konkreten Angaben statt allgemeinen Annahmen vor.
- Erfüllt die eingesetzte Software oder Funktion die Definition eines KI-Systems?
- Ist die KI selbst Medizinprodukt oder Bestandteil eines Medizinprodukts oder IVD?
- Erfüllt die KI eine sicherheitsrelevante Funktion?
- Ist eine Drittstellen-Konformitätsbewertung erforderlich?
- Verarbeitet das System medizinische, diagnostische oder gesundheitsbezogene Daten?
- Beeinflussen die Outputs Diagnostik, Therapie, Priorisierung oder Überwachung?
- Nutzen Sie Trainings-, Validierungs- oder Testdatensätze für das Modell?
- Kann sich das Modellverhalten nach Updates oder Retraining ändern?
- Sind Human Oversight, Datenqualität, Modelländerungen und Post-Market-Überwachung bereits in Prozessen dokumentiert?
Je mehr zutrifft, desto früher gehört die AI-Act-Einordnung in Regulatory Strategy, QMS, Entwicklung und technische Dokumentation. Modul I bildet diese Prüfschritte als Prompts ab und unterstützt AI-Act-/MDR-/IVDR-Schnittstellen, QMS-Erweiterung, Risikomanagement, Dokumentenänderungen, Fragen an die Benannte Stelle, interne Gap-Analysen und Implementierungs-Roadmaps.
Die regulatorischen Bezugspunkte sind klar zugeordnet: Artikel 6 betrifft die Hochrisiko-Klassifizierung, Annex I die erfasste Produktregulierung. Artikel 11 und Annex IV betreffen technische Dokumentation, Artikel 14 Human Oversight und Artikel 43 die Konformitätsbewertung. Dadurch lassen sich Prüfaufgaben gezielt den vorhandenen Verantwortlichkeiten zuordnen.
AI Act, MDR und IVDR nicht doppelt dokumentieren
Sie müssen keine zweite regulatorische Welt neben MDR und IVDR aufbauen. KI-spezifische Anforderungen ergänzen bestehende Prozesse für Dokumentation, Validierung, QMS und Nutzerinformation. Der AI Act sieht für Hochrisiko-KI im Zusammenhang mit Annex-I-Produkten ausdrücklich einen gemeinsamen Satz technischer Dokumentation mit AI-Act-Informationen und den nach Produktrecht erforderlichen Informationen vor.
Das Repository setzt an diesen Überschneidungen an: Sie bereiten KI-spezifische Ergänzungen dort vor, wo Ihre Teams bereits dokumentieren, prüfen und freigeben. Vier Integrationspunkte verbinden die regulatorischen Anforderungen mit dem Produktalltag und helfen, parallele Dokumentationsstrukturen zu vermeiden.
- Zweckbestimmung: Beschreiben Sie medizinischen Zweck, Nutzer, Zielgruppe, Workflow und Rolle der KI eindeutig.
- Risikomanagement: Integrieren Sie Modellfehler, Datenrisiken, Fehlklassifikation, Bias und mögliche Auswirkungen auf Patienten.
- QMS & Change Control: Verankern Sie Modellversionen, Freigaben, Lieferanten, Updates, CAPA und Änderungen.
- Post Market: Überwachen Sie reale Performance, Drift, Beschwerden, Vorfälle und Korrekturmaßnahmen gemeinsam.
Für die technische Dokumentation konkretisiert Annex IV, welche Informationen nachvollziehbar vorliegen sollen. Die Struktur reicht vom Intended Purpose bis zu Tests und Freigaben. Damit können Sie vorhandene Unterlagen gezielt um KI-spezifische Angaben ergänzen und Lücken vor der fachlichen Prüfung sichtbar machen.
- Intended Purpose: Zweck, klinischer Kontext und vorgesehene Nutzer.
- Systembeschreibung: Architektur, Softwareversionen und Schnittstellen.
- Daten: Herkunft, Auswahl, Aufbereitung, Training, Validierung und Tests.
- Leistung: Accuracy, Leistungsgrenzen, bekannte Fehlermuster und Robustheit.
- Human Oversight: Maßnahmen für Prüfung, Interpretation, Übersteuerung und Eskalation.
- Änderungen: Vorgesehene Änderungen, Modellversionierung und Updates.
- Nachweise: Tests, Reviews, Freigaben und relevante Post-Market-Erkenntnisse.
Modul III liefert die Prompts für technische Dokumentation, Audit-Trail-Spezifikationen, IFU-Textbausteine und Modellversionierung. Damit bereiten Sie Systemgrenzen, Validierung, Schnittstellen und Leistungsgrenzen strukturiert auf – als überprüfbare Arbeitsgrundlage für Ihre kontrollierte Dokumentation, nicht als ungeprüften Ersatz dafür.
Daten, Bias und Human Oversight belegbar machen
Daten-Governance beginnt bei Herkunft, Auswahl und Nutzbarkeit Ihrer Daten. Zielpopulation und relevante Subgruppen müssen ebenso nachvollziehbar erfasst werden wie Datenlücken und unterschiedliche Fehlerraten. Nach Markteintritt kommt das Monitoring von Daten und Modellleistung hinzu. So bleibt die Datenbasis nicht nur beschrieben, sondern für wiederkehrende Prüfungen strukturiert zugänglich.
Modul II unterstützt Datenqualität, Trainings- und Validierungsdaten, Datenherkunft, Anonymisierung, Bias-Analyse und Repräsentativität. Hinzu kommen synthetische Daten, Datenlöschung und Datenschutz-Checks. Sie bereiten damit die Fragen vor, die Entwicklung, Risikomanagement und Datenschutz an dieselben Datensätze stellen – ohne für jeden Prüfanlass eine neue Struktur zu entwerfen.
Human Oversight muss im Produkt und Workflow sichtbar werden. Ein Satz in einer Policy reicht dafür nicht aus. Anwenderinformationen müssen Rolle und Grenzen der KI ebenso abbilden wie den Umgang mit fraglichen Ergebnissen. Die folgenden Elemente verbinden menschliche Überprüfung mit konkreten Arbeitsschritten und dokumentierbaren Entscheidungen.
- IFU: Gebrauchsanweisung und Anwenderinformationen mit Rolle und Grenzen der KI.
- UI-Hinweise: Hinweise und Warnungen im tatsächlichen Nutzungskontext.
- Schulungen: Unterlagen zum vorgesehenen Umgang mit KI-Ausgaben.
- Plausibilitätsprüfungen: Ergebnisse vor ihrer weiteren Verwendung hinterfragen.
- Übersteuerung und Ablehnung: KI-Ergebnisse korrigieren oder verwerfen können.
- Eskalation: Regeln für unklare oder auffällige Ergebnisse festlegen.
- Protokollierung: Relevante Entscheidungen nachvollziehbar dokumentieren.
Modul III ergänzt dafür Prompts zu XAI und Erklärbarkeit, menschlicher Überprüfung, Ablehnung von KI-Ergebnissen sowie Betreiber- und Anwenderinformationen. Zusammen mit Modul II verbindet es Daten- und Bias-Nachweise mit der praktischen Aufsicht im Workflow. Das erleichtert die fachliche Prüfung der vorgesehenen Maßnahmen und ihrer Dokumentation.
PMS, Vigilanz und Drift im Blick behalten
Nach dem Inverkehrbringen müssen reale Leistungsdaten, Beschwerden, Modelländerungen und sicherheitsrelevante Abweichungen in Ihre bestehenden Prozesse einfließen. Das Repository unterstützt die strukturierte Vorbereitung dieser Nachweise. Die vier Prüffelder zeigen, welche Fragen Sie dabei unterscheiden und welche Unterlagen die jeweilige Prüfung unterstützen können.
| Bereich | Prüffrage | Möglicher Nachweis |
|---|---|---|
| PMS | Bleibt die reale Performance stabil? | PMS-Daten, Trendanalyse, Performance-Review |
| Bias / Drift | Ändern sich Fehlerraten oder Subgruppenleistungen? | Monitoring, Subgruppenanalyse, Drift-Berichte |
| Vigilanz | Sind Fehlfunktionen sicherheitsrelevant? | Incident Review, Meldung, Root-Cause-Analyse |
| Change Control | Ändert ein Update Funktion oder Performance wesentlich? | Change Assessment, Revalidierung, Versionierung |
Der Dokumentationsbedarf beschränkt sich nicht auf Bildanalyse-Software. Auch Diagnoseassistenz, IVD-nahe Auswertung, Risikoscores und Priorisierung, generative medizinische Zusammenfassungen sowie lernende oder adaptive Funktionen werfen spezifische Prüfungsfragen auf. Je nach KI-Einsatz stehen andere Risiken und Nachweise im Vordergrund.
| KI-Einsatz | Typische Fragestellung | Dokumentationsbedarf |
|---|---|---|
| Bildanalyse | Fehlklassifikation, Subgruppenleistung, Bias | Zweck, Datenbasis, Validierung, Leistungsgrenzen, PMS |
| Diagnoseassistenz | Einfluss auf medizinische Entscheidungen | Risiken, Nutzerrolle, Human Oversight, IFU, Validierung |
| IVD-nahe Auswertung | Datenqualität und Performance | Datenherkunft, Performance, Change Control, Revalidierung |
| Risikoscore | Schwellenwerte und klinische Wirkung der Priorisierung | Score-Logik, Datenquellen, Kontrolle, Audit-Trail |
| Generative Texte | Halluzinationen, Auslassungen und Datenfluss bei medizinischen Zusammenfassungen | Nutzungsgrenzen, Review, Freigabe, Datenschutz |
| Adaptive Funktion | Drift und wesentliche Änderungen | Versionierung, Change Control, Revalidierung, PMS |
Modul IV deckt PMS-Pläne, Vigilanz-Meldeprotokolle, CAPA, Bias- und Drift-Überwachung, Retraining-Strategien und Beschwerdeanalyse ab. Prompts für PSUR-Unterstützung, FSCA-Vorbereitung und Marktüberwachungsanforderungen ergänzen den Aufgabenbereich. So bereiten Sie wiederkehrende Post-Market-Aufgaben schneller vor und verbinden Modelländerungen mit den zugehörigen Prüf- und Dokumentationsprozessen.
So setzen Sie das Repository im Alltag ein
Die 100 MedTech Master-Prompts sind als Arbeitsgrundlage für einen kontrollierten Ablauf gedacht. Sie liefern den konkreten Produkt- und Prozesskontext; qualifizierte Fachverantwortliche übernehmen Prüfung und Freigabe. Die sechs Schritte führen vom regulatorischen Anwendungsfall zur geprüften Fassung in Ihrer Dokumentation.
- Wählen Sie den passenden regulatorischen Anwendungsfall aus.
- Setzen Sie Produktdaten, Zweckbestimmung und Systemgrenzen ein.
- Ergänzen Sie Datensatz-, Risiko- oder Prozessinformationen.
- Führen Sie den Prompt im verwendeten KI-System aus.
- Lassen Sie den Output durch qualifizierte Fachverantwortliche prüfen und freigeben.
- Übernehmen Sie die geprüfte Fassung in den kontrollierten Dokumentationsprozess.
Bei compliance-relevanter Verwendung empfiehlt sich die nachvollziehbare Ablage von Prompt, Output, Datum, KI-System, Version, Zweck, verantwortlicher Person, fachlicher Prüfung und Freigabe. Damit bleibt erkennbar, auf welcher Grundlage die Arbeitsfassung entstanden ist und welche Prüfung vor ihrer Übernahme stattgefunden hat.
Für wen das Repository gedacht ist: Die Module orientieren sich an wiederkehrenden Aufgaben entlang des Produktlebenszyklus. Damit adressieren sie sowohl spezialisierte Fachabteilungen als auch MedTech-Start-ups und kleinere Produktteams. Die fachliche Verantwortung bleibt unabhängig von der Teamgröße bei den qualifizierten Prüfenden.
- Hersteller KI-gestützter Medizinprodukte sowie MedTech-Start-ups.
- Regulatory-Affairs-Teams.
- Qualitätsmanagement und QM/QMS-Verantwortliche sowie Risk Management.
- SaMD- und medizinische Softwareteams.
- IVD- und Diagnostik-Unternehmen.
- Clinical Affairs und Clinical Evaluation.
- PMS- und Vigilanzteams.
- Produktteams, Produktmanager und Entwicklungsleiter.
- Compliance-, Datenschutz- und Cybersecurity-Teams.
Was das Repository nicht ersetzt
Das Repository ist eine Prompt-Sammlung sowie Arbeits- und Dokumentationshilfe. Es ersetzt keine CE-Zertifizierung, MDR-/IVDR-Konformitätsbewertung, Beratung durch eine Benannte Stelle, klinische Bewertung, technische Validierung, Datenschutzprüfung, Rechtsberatung oder verbindliche regulatorische Entscheidung. Es ersetzt keine ärztliche, klinische, regulatorische oder rechtliche Bewertung. Outputs müssen durch qualifizierte Fachverantwortliche geprüft und freigegeben werden.
Beginnen Sie Ihre nächste Prüf- oder Dokumentationsaufgabe mit einem passenden Prompt statt einem leeren Blatt. Das MedTech Repository steht als digitales PDF direkt nach dem Kauf zum Download bereit, ohne Versand. Sie wählen den benötigten Anwendungsfall und bereiten eine Arbeitsfassung für Ihren kontrollierten Prüf- und Freigabeprozess vor.
Häufige Fragen zu den 100 MedTech Master-Prompts
Ist jede medizinische KI automatisch Hochrisiko-KI?
Nein. Artikel 6 Absatz 1 verlangt kumulativ: Die KI ist selbst ein durch Annex I erfasstes Produkt oder dessen Sicherheitskomponente, und für das Produkt ist eine Drittstellen-Konformitätsbewertung erforderlich.
Gehören MDR und IVDR zu Annex I des AI Act?
Ja. Sowohl die MDR, Verordnung (EU) 2017/745, als auch die IVDR, Verordnung (EU) 2017/746, werden ausdrücklich in Annex I des AI Act genannt.
Ab wann gelten die Hochrisiko-Regeln für KI in regulierten Produkten?
Nach aktuellem EU-Zeitplan gelten die entsprechenden Hochrisiko-Regeln für über Annex I erfasste KI-Systeme ab dem 2. August 2028. Der AI Act ist grundsätzlich seit dem 2. August 2026 anwendbar.
Braucht MedTech für AI Act und MDR zwei getrennte technische Dokumentationen?
Der AI Act sieht für Hochrisiko-KI im Zusammenhang mit Annex-I-Produkten ausdrücklich einen gemeinsamen Satz technischer Dokumentation vor. Dieser enthält AI-Act-Informationen und die nach Produktrecht erforderlichen Informationen.
Welche Rolle spielen Benannte Stellen beim AI Act?
Für Hochrisiko-KI unter Annex I Abschnitt A wird das relevante Konformitätsbewertungsverfahren des Produktrechts genutzt. Entsprechend qualifizierte Benannte Stellen können die einschlägigen AI-Act-Anforderungen in die Bewertung einbeziehen.
Was enthält das MedTech Repository?
100 direkt kopierbare Master-Prompts in vier Modulen: Konformitätsbewertung und Zertifizierungsvorbereitung, Daten-Governance und Bias-Prüfung, Dokumentation und Human Oversight sowie Post-Market Monitoring und Vigilanz.
Sind Prompts für PMS, CAPA und Vigilanz enthalten?
Ja. Modul IV enthält unter anderem Prompts für PMS-Pläne, Vigilanz-Meldeprotokolle, CAPA, Bias- und Drift-Überwachung, Retraining-Strategien, Beschwerdeanalyse, PSUR-Unterstützung und FSCA-Vorbereitung.
Wie erhalte ich das Repository?
Sie erhalten das Repository als deutschsprachiges digitales PDF. Es ist sofort nach dem Kauf als Download verfügbar; ein physischer Versand entfällt.
Ersetzt das MedTech Repository eine Zertifizierung?
Nein. Es ist eine Prompt-Sammlung und Dokumentationshilfe. Es ersetzt keine MDR-/IVDR-Konformitätsbewertung, CE-Zertifizierung, klinische Bewertung, technische Validierung oder Beratung durch eine Benannte Stelle.
Fragen & Antworten
Du hast eine Frage oder kannst mit deiner Antwort helfen? Hier kommentieren!
Erfahrungen von Kunden
Bewertung schreiben
Auf einen Blick

Kunden kauften auch


Unternehmer Kompass – Kurs zur Unternehmensführung von Mike Fischer
99,00 € inkl. MwSt.
Sichere Zahlungsabwicklung
Sofortiger Zugang
Mehr von diesem Autor?
Entdecke weitere Produkte:
Bisher sind noch keine Erfahrungen mit dem Produkt geteilt worden.